

Molekulární simulace hydrátů halogenidů alkalických kovů
06.09.2026

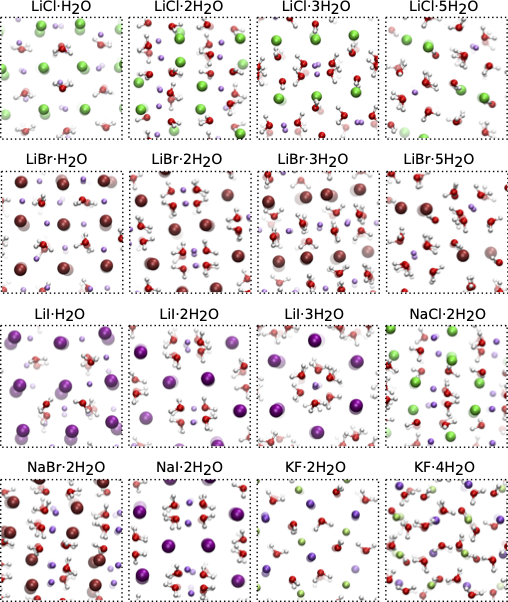 Je známo, že klasické molekulární simulace koncentrovaných vodných roztoků elektrolytů jsou omezeny schopností mikroskopických modelů (silových polí) předpovídat správné hodnoty rozpustnosti solí, což vyžaduje i jejich schopnost věrně modelovat krystalické soli. Předchozí simulační studie se často zaměřovaly na rozpustnost bezvodých krystalických solí, ale prakticky nikdy na krystalické hydráty, s výjimkou hydrohalitu, NaCl.2H2O, přestože je experimentálně známo nejméně 23 různých hydrátů, které se mohou srážet z roztoků alkalických halogenidů. Tato práce se pokouší zaplnit tuto mezeru ve studiích simulace hydrátů systematickým zkoumáním schopnosti vybraných nejlepších silových polí kvalitativně zachytit stabilitu jednotlivých fází různých hydrátů alkalických halogenidů a kvantitativně předpovědět jejich mřížkové parametry. Nejprve jsme ukázali, že studovaná nepolarizovatelná silová pole často nedokážou modelovat hydráty obsahující kationty Li+ , zatímco námi nedávno zdokonalená polarizovatelná silová pole jsou schopna modelovat všechny hydráty s výjimkou LiCl.H2O. Za druhé, dále jsme zpřesnili naše silové pole pro Li+ tak, aby poskytovaly stabilní LiCl.H2O. Za třetí naše simulace objasňují polohy kationtů Li+ v fázích LiBr.H2O a LiI.H2O, jejichž rozložení bylo dříve popsáno pouze jako stochastické. Jako vedlejší produkt je navržena a otestována jednoduchá a spolehlivá metodika simulace vhodná i pro složité polarizovatelné modely a neorthombické krystalové mřížky, založená na simulacích konečných krystalů plovoucích ve vakuu.
- P. Matysová, M. Lísal, F. Moučka, Molecular simulations of alkali metal halide hydrates, J. Mol. Liq. 384, 122197, 2023. DOI


